Datenmanagement in der Medizintechnik. Warum durchgängige Produktdaten zum Erfolgsfaktor werden.


- Regulatorische Anforderungen verlangen konsistente und nachvollziehbare Produktinformationen.
- Software und vernetzte Medizinprodukte erhöhen die Zahl der Abhängigkeiten zwischen Entwicklungsdaten.
- Qualität und Traceability setzen eindeutige Beziehungen zwischen Anforderungen, Risiken, Änderungen und Nachweisen voraus.
- PDM bildet die Grundlage für eine kontrollierte technische Produktdatenverwaltung, deckt den fachbereichsübergreifenden Produktlebenszyklus jedoch nicht vollständig ab.
- PLM verbindet Produktdaten, Prozesse und Fachbereiche in einem gemeinsamen Informationskontext.
Warum wird Datenmanagement in der Medizintechnik zur strategischen Aufgabe?
Nicht die Menge der Informationen entscheidet über die Datenqualität, sondern ihre eindeutige Zuordnung zum Produkt und zum jeweiligen Entwicklungsstand.
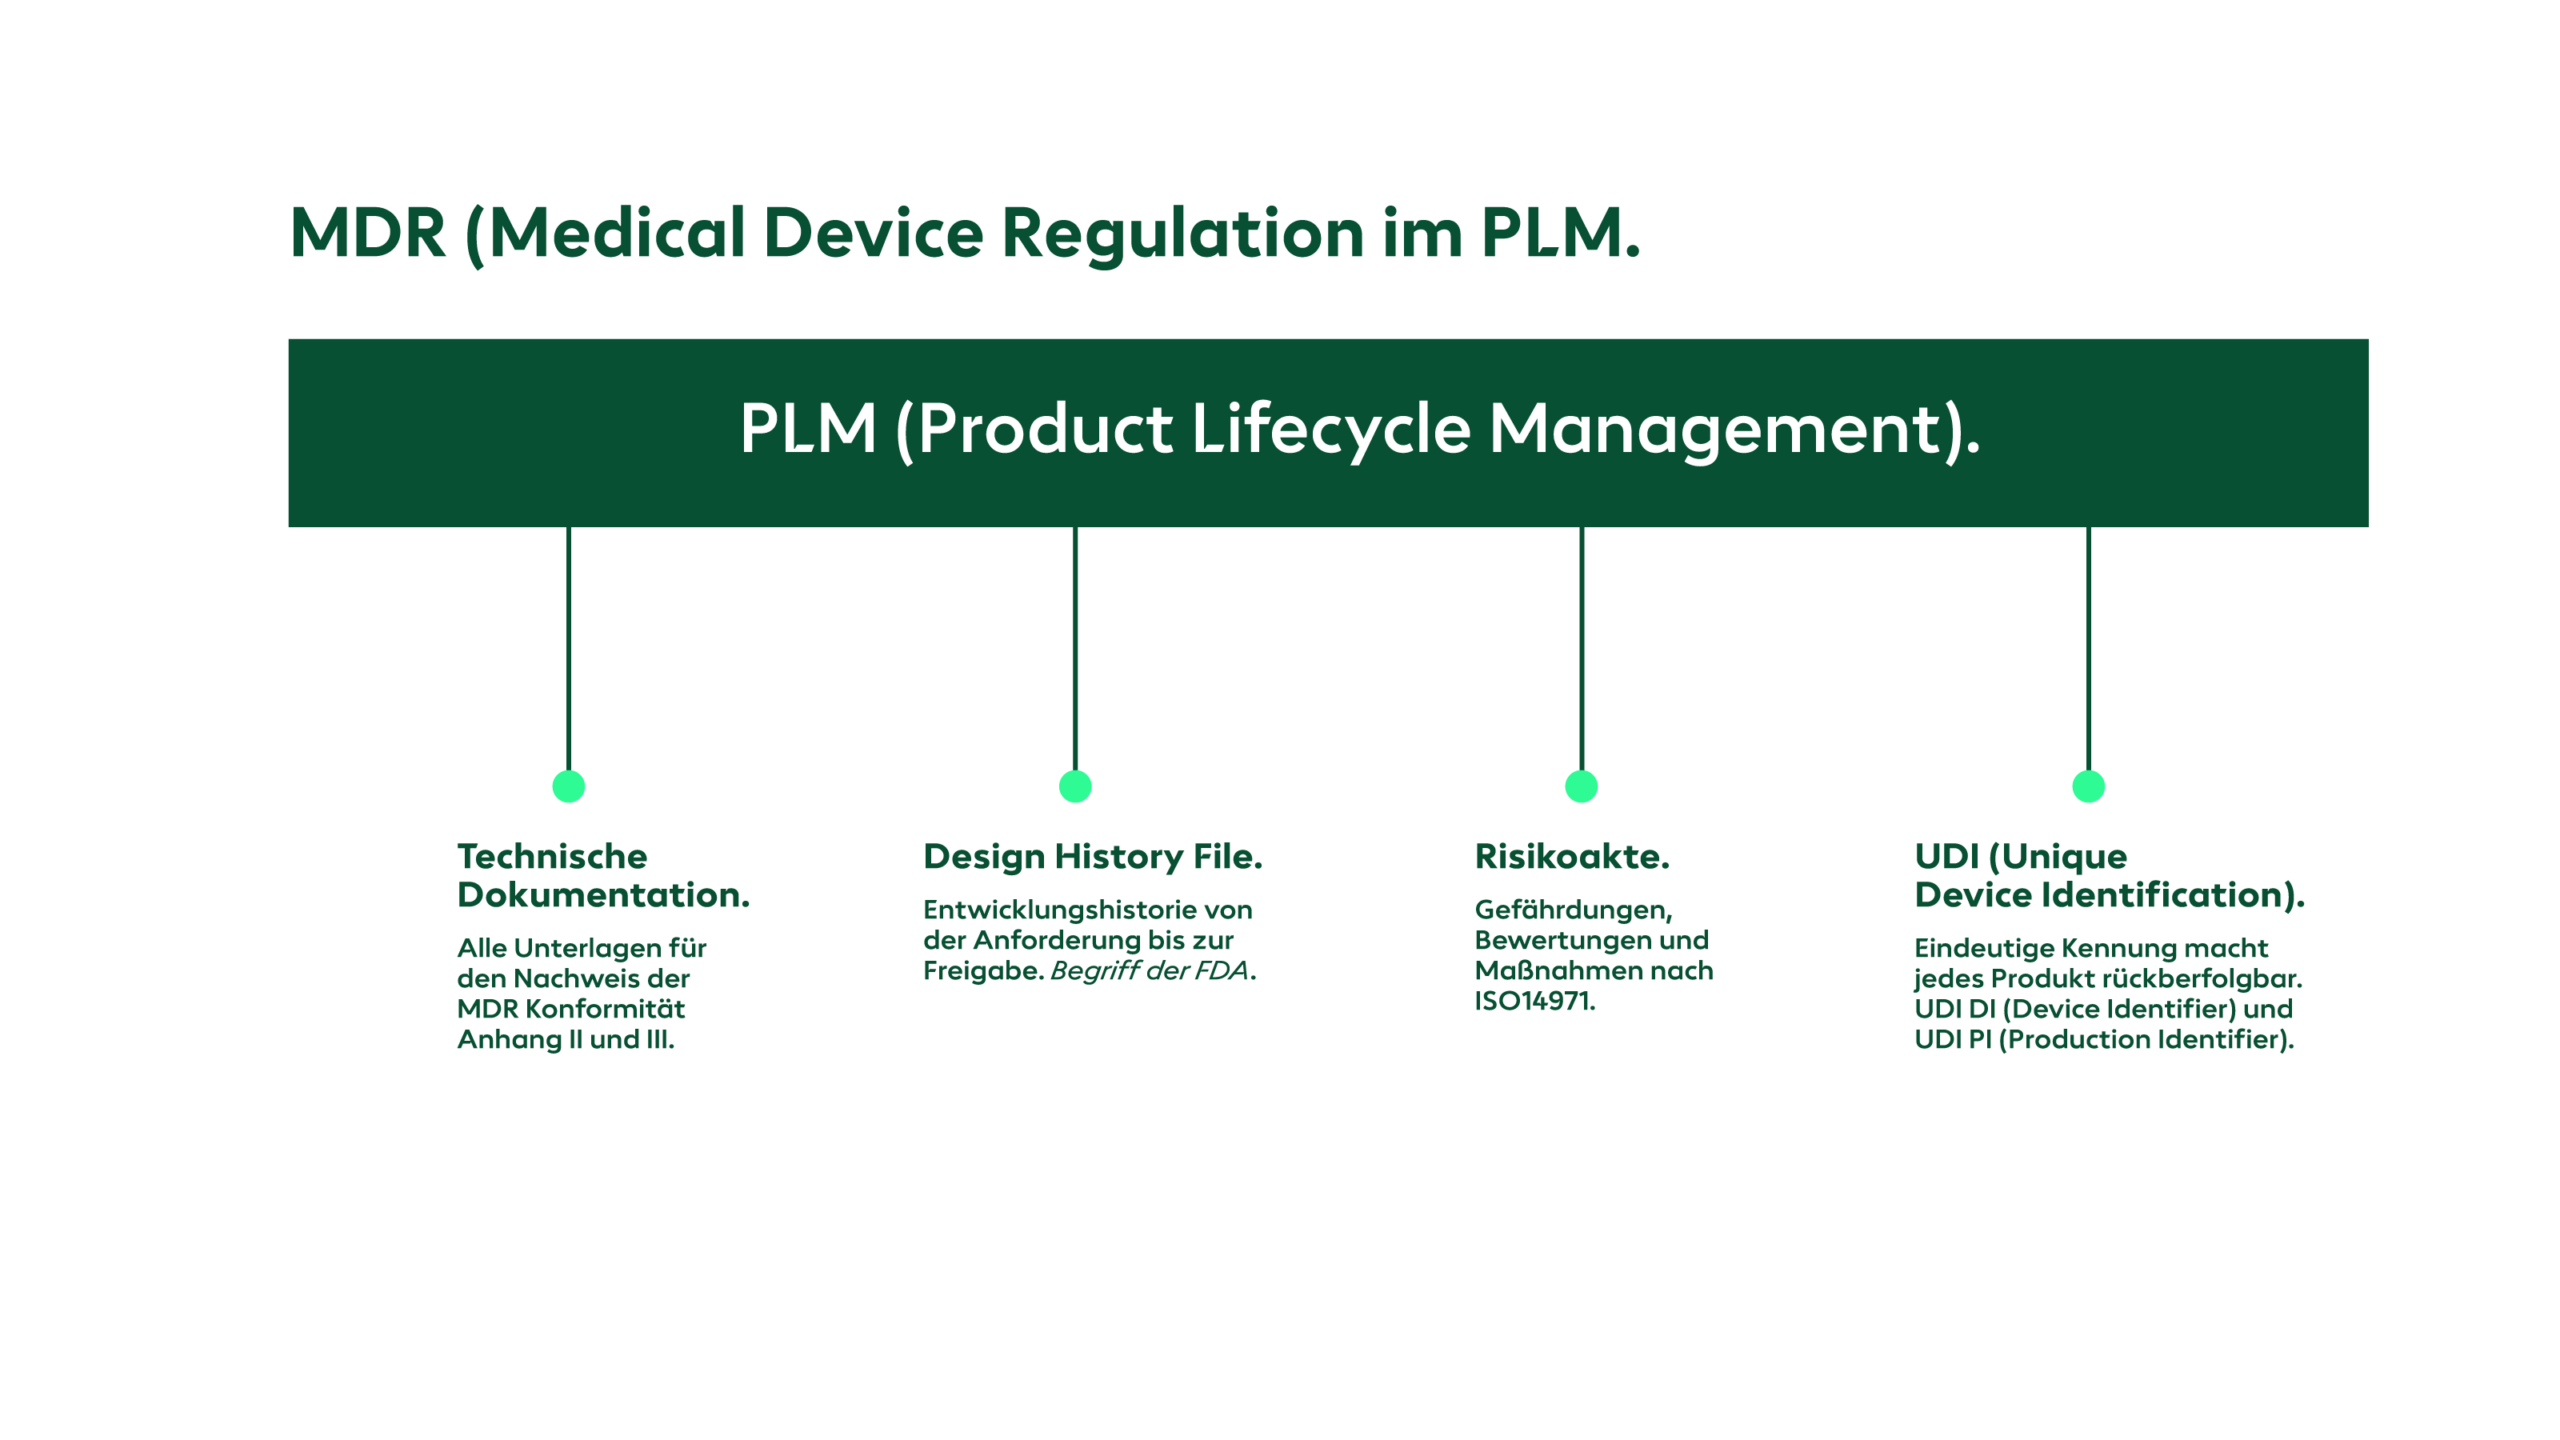
In der Medizintechnik treffen technische Entwicklung und regulatorische Anforderungen unmittelbar aufeinander. Die EU Medical Device Regulation bildet den europäischen Rechtsrahmen für Medizinprodukte. Für Hersteller mit US-Geschäft gilt seit dem 2. Februar 2026 die Quality Management System Regulation der FDA. Sie integriert ISO 13485:2016 durch Verweis in 21 CFR Part 820 und ergänzt diesen Rahmen um FDA-spezifische Anforderungen.
Die regulatorischen Originalquellen liefern die verlässlichste Grundlage für die Ausgestaltung von Daten- und PLM-Prozessen. Für den EU-Markt bietet EUR-Lex einen direkten Zugang zur Verordnung(EU) 2017/745 über Medizinprodukte. Für den schnellen Einstieg steht zusätzlich eine deutschsprachige Zusammenfassung der MDR bereit. EUR-Lex führt aktuell eine konsolidierte Fassung der MDR mit Stand vom 09. November 2026. [eur-lex.europa.eu].
Für den US-Markt dokumentiert die FDA die seit dem 2. Februar 2026 geltende Quality Management System Regulation QMSR. Ergänzend erläutert die offizielle QMSR-FAQ der FDA das Zusammenspiel von 21 CFR
Part 820, ISO 13485:2016 und den zusätzlichen FDA-Anforderungen
Die Ablage technischer Dokumente erfüllt diese Anforderungen nicht. Produktdefinitionen, Anforderungen, Risikobewertungen, Änderungen und Qualitätsinformationen entstehen in unterschiedlichen Disziplinen und zu unterschiedlichen Zeitpunkten. Ändert sich eine Produktfunktion, müssen die betroffenen Anforderungen, Risiken, Entwicklungsstände und Nachweise eindeutig identifizierbar bleiben.
Fehlt zwischen isolierten Systemen eine durchgängige Integration, entstehen Medienbrüche und zusätzlicher Abstimmungsaufwand. Informationen werden übertragen, abgeglichen und auf ihren aktuellen Stand geprüft. Mit jeder zusätzlichen Schnittstelle steigt der Aufwand für einen konsistenten Informationsstand über Abteilungsgrenzen hinweg.
Durchgängiges Produktdatenmanagement in der Medizintechnik schafft deshalb mehr als Ordnung. Es stellt technische Produktinformationen kontrolliert bereit, dokumentiert Änderungen und ordnet Daten eindeutig einem freigegebenen Produktstand zu.
Warum erhöht Software die Komplexität von Produktdaten?
Software macht aus einer klassischen Produktstruktur ein Netz voneinander abhängiger Entwicklungsinformationen.
Mechanik, Elektronik und Software wirken bei modernen Medizinprodukten zusammen. Vernetzte Funktionen, Cloud-Dienste und datenbasierte Anwendungen erweitern diesen technischen Zusammenhang. Jede zusätzliche Disziplin erzeugt eigene Datenstände, Abhängigkeiten und Änderungsprozesse.
Vernetzung erweitert zugleich die potenzielle Cybersecurity-Angriffsfläche. Die US-amerikanische Food and Drug Administration stellt für bestimmte Cyber Devices konkrete Anforderungen an Cybersecurity-Informationen in Premarket Submissions. Diese Anforderungen betreffen unter anderem Entwicklungsinformationen für Produkte mit Software und Internetverbindung. [fda.gov].
Damit entstehen direkte Beziehungen zwischen Produktdefinition, Softwareständen, Anforderungen, Tests, Risiken und Freigaben. Eine Änderung an einer Produktfunktion wirkt über das ursprünglich bearbeitete Datenobjekt hinaus. Entwicklungsteams müssen ihre Auswirkungen über alle betroffenen Disziplinen hinweg prüfen und dokumentieren.
Getrennte Datenbestände erschweren diese Aufgabe. Pflegen Teams zusammengehörige Informationen unabhängig voneinander, müssen sie den Zusammenhang nach jeder relevanten Änderung erneut herstellen. Ein durchgängiger Datenkontext beseitigt diese Trennung und ordnet sämtliche Produktinformationen einem gemeinsamen Entwicklungsstand zu.
Warum brauchen Qualität und Compliance durchgängige Datenbeziehungen?
Traceability entsteht durch eindeutige Beziehungen zwischen Informationen und nicht durch die bloße Menge abgelegter Dokumente.
Die Entwicklung eines Medizinprodukts erzeugt Anforderungen, Entwicklungsstände, Risikobetrachtungen, Testergebnisse, Änderungen und Freigaben. Parallel entstehen Abweichungen, Qualitätsinformationen und Entscheidungen. Ein belastbarer Produktstand setzt die eindeutige Verbindung dieser Informationen voraus.
Besonders deutlich zeigt sich dieser Zusammenhang im Änderungsmanagement. Eine Änderung an einer Komponente betrifft definierte Anforderungen, Risiken, Produktstrukturen und Prüfungen. Liegen diese Informationen in nicht integrierten Systemen, wird jede Auswirkungsanalyse zu einer systemübergreifenden Recherche und Abstimmungsaufgabe.
Durchgängige Traceability stellt die relevanten Beziehungen transparent und nachvollziehbar dar. Sie liefert Risikomanagement, Qualitätsmanagement und regulatorischer Bewertung eine konsistente Informationsgrundlage. Die Verantwortung für fachliche Entscheidungen, Freigaben und Compliance bleibt bei den zuständigen Rollen und Prozessen.
Unternehmen müssen deshalb mehr als einzelne Dokumentationsaufgaben digitalisieren. Datenmanagement in der Medizintechnik muss Produktdefinitionen, Risiken, Änderungen, Prüfungen und Nachweise in ihrem fachlichen Zusammenhang abbilden. Erst dann entsteht aus einzelnen Informationen ein belastbarer Produktkontext.
Wo stoßen fragmentierte Prozesse und klassisches PDM an Grenzen?
PDM beherrscht die technische Produktdatenverwaltung. PLM erweitert diesen Datenbestand um fachbereichsübergreifende Prozesse und Zusammenhänge des gesamten Produktlebenszyklus.
Product Data Management, kurz PDM, verwaltet technische Produktdaten kontrolliert. Dazu gehören Versionsstände, Revisionen, CAD-Daten, Dokumente und definierte Produktstrukturen. PDM schafft damit eine unverzichtbare Grundlage für Konstruktion und Entwicklung.
Die Grenze liegt dort, wo der erforderliche Informationskontext über technische Entwicklungsdaten hinausgeht. Qualitätsmanagement, Regulatory Affairs, Projektmanagement und Fertigungsplanung benötigen eigene Sichtweisen auf dasselbe Produkt. Getrennte Anwendungen erzeugen zusätzliche Schnittstellen zwischen Daten, Prozessen und Verantwortlichkeiten.
Product Lifecycle Management, kurz PLM, erweitert deshalb den Betrachtungsumfang. PLM verbindet Produktdaten mit Änderungen, Freigaben, Konfigurationen und fachübergreifenden Prozessen entlang des Lebenszyklus. Dadurch entsteht ein gemeinsamer Informationsrahmen für alle beteiligten Disziplinen.
PDM bleibt ein zentraler Bestandteil dieses Rahmens. Sobald Entwicklung, Qualität und weitere Lifecycle-Prozesse dieselben Produktinformationen nutzen, übernimmt PLM die übergeordnete Steuerung der Zusammenhänge. PLM für Medizinprodukte schafft damit die notwendige Verbindung zwischen technischem Datenbestand und durchgängiger Prozessorganisation.
Wie schafft PLM einen durchgängigen Informationskontext?
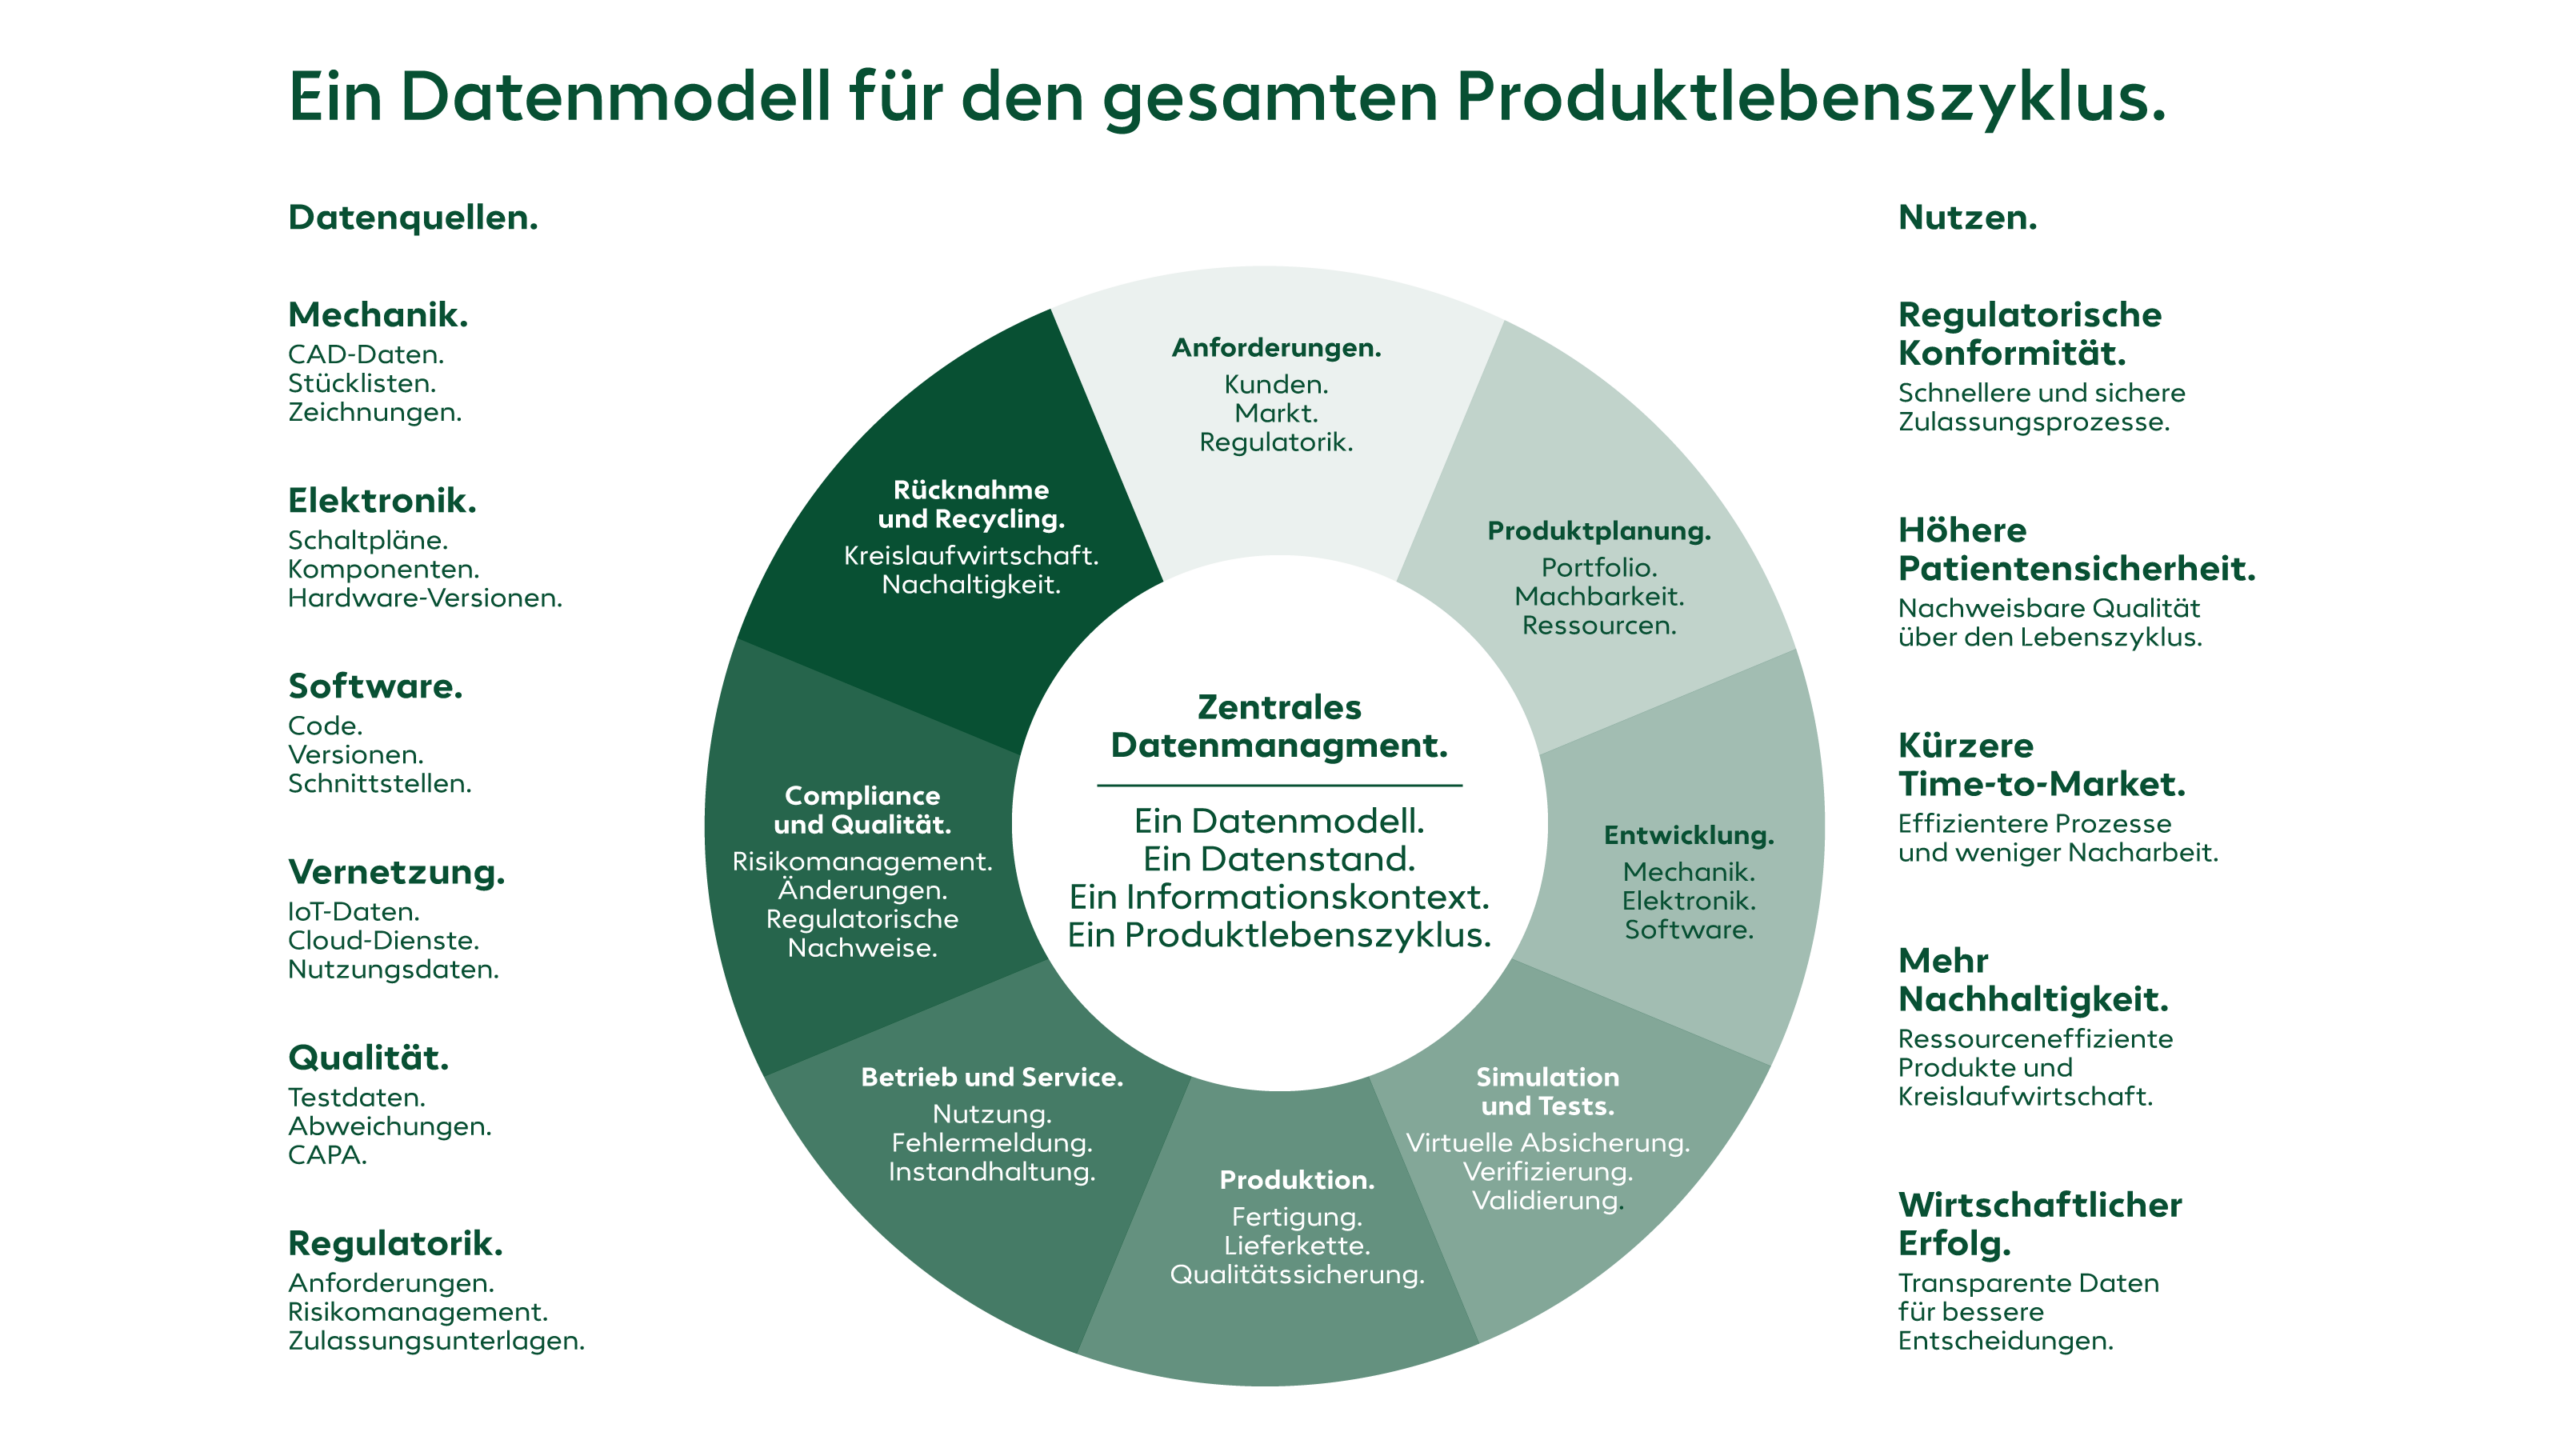
PLM führt Produktinformationen, Änderungsprozesse und beteiligte Fachbereiche in einem gemeinsamen Lifecycle-Kontext zusammen.
Die 3DEXPERIENCE Plattform von Dassault Systèmes folgt diesem Plattformprinzip. ENOVIA umfasst nach Herstellerangaben PDM, PLM, Änderungsmanagement, Konfigurationsmanagement, Produktdefinition, Freigabe sowie Qualitäts- und Compliance-Management. Die Plattform bindet außerdem CAD-Anwendungen wie SOLIDWORKS und CATIA an.
Damit entsteht ein gemeinsamer Produktkontext für unterschiedliche Rollen und Fachbereiche. ENOVIA ist positioniert für fachübergreifende Zusammenarbeit, Engineering Data Management sowie Product Quality und Compliance. Dieser Ansatz schließt die Informationsgrenzen zwischen Entwicklung, Änderungsmanagement und Qualitätsprozessen.
Der operative Nutzen liegt nicht in einer weiteren Datenablage. PLM schließt die Informationskette über Produktstrukturen, Änderungen, Freigaben und beteiligte Prozesse hinweg. Teams arbeiten mit einem gemeinsamen Produktstand und erkennen Abhängigkeiten unmittelbar.
Eine tragfähige PLM-Strategie in der Medizintechnik beginnt mit der Analyse der bestehenden Datenlandschaft. Sie identifiziert Informationsbrüche, manuelle Übergaben und unklare Verantwortlichkeiten. Aus diesen Ergebnissen entstehen das passende Datenmodell, klar definierte Rollen, durchgängige Prozesse und die erforderliche PLM-Architektur.
Fazit.
Regulatorik, Software, Qualität, Cybersecurity und Time-to-Market erscheinen zunächst als unterschiedliche Herausforderungen. Im Produktentstehungsprozess treffen sie an einem gemeinsamen Punkt zusammen. Sämtliche Disziplinen benötigen konsistente und nachvollziehbare Produktinformationen über Fachbereiche und Entwicklungsstände hinweg.
Durchgängiges Datenmanagement verbindet Entwicklung, Qualität und regulatorisch relevante Informationen. PDM schafft dafür die technische Grundlage. PLM stellt den übergeordneten Informations- und Prozesskontext für den gesamten Produktlebenszyklus her.
Die bestehende Systemlandschaft, die Produktstruktur und die abzubildenden Prozesse bestimmen die passende PLM-Architektur.
Prüfen Sie zunächst drei Punkte.
- Wo liegen Produktinformationen getrennt vor?
- Wo werden Daten manuell übertragen?
- Wo sind Verantwortlichkeiten unklar?
Priorisieren Sie anschließend die wichtigsten Handlungsfelder und leiten Sie daraus die nächsten Schritte ab.
- Für Ihr durchgängiges Datenmanagement.
- Für einen Proof of Concept.
- Für ein skalierbares Pilotprojekt.
Müssen alle Produktdaten in einem einzigen System liegen?
Nein. Eine verbindliche Datenquelle muss nicht ein einziges System für sämtliche Informationen sein. Technische Dokumente können im PDM verantwortet werden, kaufmännische Angaben in einer anderen Anwendung. Entscheidend sind eindeutige Zuständigkeiten und konsistente Referenzen. Für die Umsetzung empfiehlt sich deshalb, je Datenobjekt festzulegen, welches System den maßgeblichen Stand führt und wie andere Anwendungen darauf zugreifen. Das Ziel ist nicht maximale Zentralisierung, sondern ein widerspruchsfreier Informationsstand.
Eine belastbare Matrix zeigt nicht nur, dass ein Dokument existiert, sondern welche konkrete Anforderung mit Risikomanagement, Architektur und Verifikations- beziehungsweise Validierungstests verbunden ist. Diese Verknüpfungen gehören auch zu den von der FDA empfohlenen Nachweisen für Medizinproduktsoftware. Für die Praxis empfiehlt sich eine Prüfung in beide Richtungen: Welche Tests belegen eine Anforderung – und welche Anforderung oder Risikokontrolle prüft ein Test? Eine ausgefüllte Tabelle allein belegt noch keine ausreichende Testabdeckung.
Ordnen Sie jeden Testnachweis eindeutig dem geprüften Entwicklungsstand zu. Für ein softwarehaltiges Produkt empfiehlt sich, neben dem Softwarestand auch die relevante Hardwarekonfiguration, die Testumgebung und die zugehörigen Anforderungen festzuhalten. Nach einer Änderung sollte dokumentiert werden, welche vorhandenen Nachweise weiterhin gelten und welche Prüfungen erneut erforderlich sind. So belegt ein bestandener Test einen definierten Produktstand, gilt aber nicht automatisch für jede spätere Version.
Eine Software Bill of Materials, kurz SBOM, erfasst die enthaltenen Softwarekomponenten. Für entsprechende Premarket Submissions von Cyber Devices verlangt Section 524B des US-amerikanischen FD&C Act eine SBOM einschließlich kommerzieller, Open-Source- und Off-the-Shelf-Komponenten. Für das Datenmanagement empfiehlt sich, dieses Inventar dem jeweiligen Software- und Produktstand zuzuordnen und bei Änderungen kontrolliert fortzuführen. Die SBOM ersetzt jedoch weder eine Risikobewertung noch Prozesse zur Überwachung und Behandlung von Schwachstellen.
Ein Eintrag wie „bekannter Fehler“ reicht nicht aus. Beschreiben Sie die Abweichung, ihre Entdeckung und ihre Auswirkungen auf Sicherheit, Wirksamkeit und Cybersecurity. Halten Sie außerdem die risikobasierte Begründung fest, wenn eine Korrektur zunächst ausbleibt. Diese Angaben werden auch in der Fachpraxis zur Dokumentation ungelöster Softwareanomalien hervorgehoben. Für einen nachvollziehbaren Produktkontext empfiehlt sich zusätzlich die eindeutige Verknüpfung mit dem betroffenen Softwarestand und der zugehörigen Änderungsentscheidung.